Фокус на RET: персонализированная стратегия терапии медуллярного рака щитовидной железы
Наследственная мутация гена RET, передающаяся по аутосомно-доминантному типу, является причиной медуллярного рака щитовидной железы у каждого третьего ребенка. Выявление этой поломки кардинально меняет подход к терапии, а также требует пожизненного наблюдения за всеми членами семьи.
Центральный регулятор клеточного роста
Медуллярный рак щитовидной железы (МРЩЖ) занимает особое место среди онкологических заболеваний детского возраста. В отличие от дифференцированных форм он имеет нейроэндокринное происхождение и отличается агрессивным течением, ранним метастазированием и специфической молекулярной поломкой. '
В настоящее время основное внимание онкологов и педиатров направлено на ген RET (rearranged during transfection) — протоонкоген, мутации которого не только являются главной причиной заболевания, но и определяют «золотой стандарт» лечения.
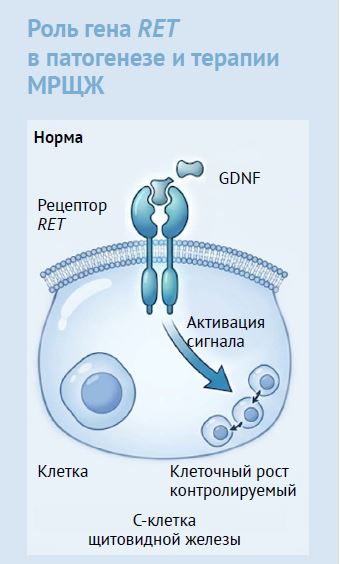
Ген RET локализован на хромосоме 10 (10q11.2) и кодирует одноименный трансмембранный рецептор тирозинкиназы. Этот рецептор играет ключевую роль в развитии симпатической и парасимпатической нервной системы, а также в формировании почек и кишечника в эмбриональном периоде. В организме взрослого человека его активность строго контролируется: активация происходит только при связывании со специфическими лигандами — факторами семейства GDNF (глиальный нейротрофический фактор).
Однако при возникновении мутации происходит поломка системы контроля. Представьте механизм, у которого сломан выключатель: сигнал к делению клеток поступает непрерывно, независимо от внешних команд остановиться. Это явление называется конститутивной (независимой) активацией тирозинкиназы. В результате клетки парафолликулярного аппарата щитовидной железы (С-клетки), для которых сигнальный путь RET является определяющим, начинают бесконтрольно пролиферировать, приводя к развитию опухоли.
Спорадические и наследственные формы
Для клинической практики в педиатрии принципиальное значение имеет классификация мутаций гена RET. По происхождению они делятся на две большие группы.
1. Соматические (спорадические) мутации
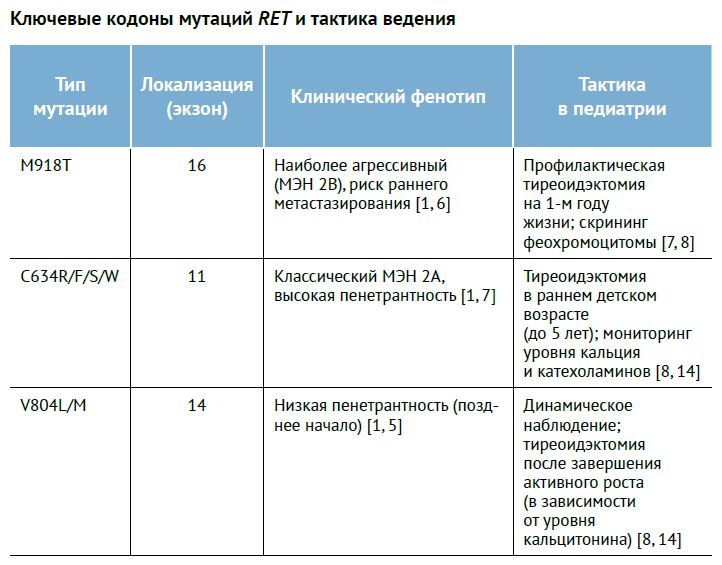
Возникают только в клетках опухоли и не наследуются. Встречаются примерно в 40–50 % случаев МРЩЖ, преимущественно у взрослых, но иногда регистрируются и в педиатрической практике. Наиболее частой горячей точкой мутагенеза является экзон 16 (кодон M918T). Эта мутация ассоциирована с наиболее агрессивным течением заболевания, высоким риском метастазирования на момент диагностики и более неблагоприятным прогнозом.
 2. Герминальные (наследственные) мутации
Присутствуют во всех клетках организма и передаются по наследству. Являются причиной наследственных форм МРЩЖ, которые составляют до 30 % всех случаев. В педиатрии это ключевой момент: если у ребенка выявлен МРЩЖ, необходимо исключать синдромы множественной эндокринной неоплазии (МЭН):
-
МЭН 2А — мутации в экзонах 10 (кодоны 609, 611, 618, 620) и 11 (кодон 634). Характеризуется развитием МРЩЖ в 100 % случаев в сочетании с феохромоцитомой и гиперпаратиреозом.
-
МЭН 2B — чаще всего мутация в экзоне 16 (M918T). Это наиболее тяжелый вариант: проявляется в раннем детском возрасте, отличается крайне агрессивным течением МРЩЖ, а также наличием ганглионевроматоза слизистых и марфаноидным фенотипом.
Для педиатра понимание этой классификации означает необходимость рассматривать МРЩЖ не только как локальную опухоль, но и как маркер наследственного синдрома, требующего проведения скрининга для исключения феохромоцитомы и гиперпаратиреоза у ребенка и его ближайших родственников.
Атака на мутантный белок
Еще 10–15 лет назад единственным методом лечения МРЩЖ была тотальная хирургическая резекция щитовидной железы и лимфодиссекция. Однако при распространенных формах, метастатическом 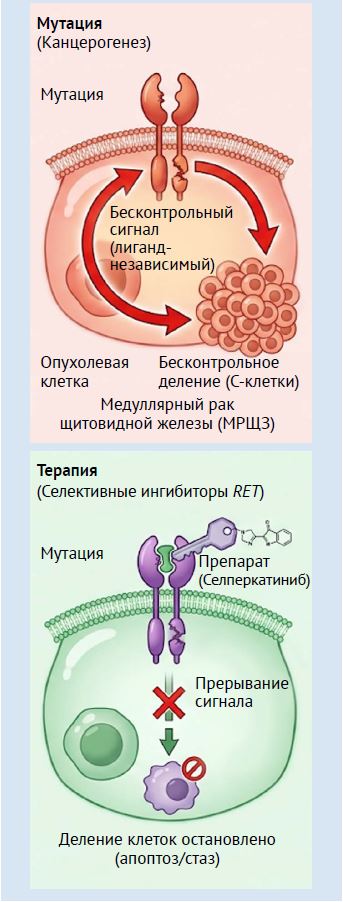 процессе или неоперабельных опухолях возможности хирургического лечения ограничены. Эра точечной терапии открыла новую главу в подходах к ведению таких пациентов.
Логика таргетной терапии проста: если причина заболевания — «сломанный» рецептор тирозинкиназы RET, значит, необходимо создать молекулу, которая «выключит» его.
Современные возможности реализуются путем применения двух поколений препаратов. К первому из них относятся мультикиназные ингибиторы (кабозантиниб, вандетаниб), мишенью которых является не только RET, но и другие рецепторы (VEGFR, EGFR). Такой механизм действия обусловливал тяжелую токсичность на фоне терапии указанными препаратами (гипертензия, диарея, кожные реакции).
Прорывом стала разработка селективных ингибиторов RET второго поколения: селперкатиниба и пралсетиниба. Эти препараты действуют как высокоточное оружие, блокируя именно мутантный белок RET и оказывая минимальное влияние на другие сигнальные пути (см. рис).
Показание к применению
Наличие подтвержденной мутации гена RET (как герминальной, так и соматической) является прямым показанием к назначению селективных ингибиторов RET (селперкатиниб, пралсетиниб) у пациентов с прогрессирующим метастатическим МРЩЖ или при неоперабельном местно-распространенном заболевании.
Согласно результатам клинических исследований (LIBRETTO‑001, ARROW), применение этих препаратов позволяет достичь впечатляющих результатов: частота объективного ответа достигает 70–80 % даже у пациентов с тяжелой предшествующей терапией, а профиль безопасности значительно превосходит препараты первого поколения, что крайне важно для пациентов детского возраста.
Генетическое тестирование
В основе алгоритма действий педиатра, столкнувшегося с узловым образованием щитовидной железы или лимфаденопатией шеи у ребенка, лежит генетическое обследование. Определение мутационного статуса гена RET позволяет решить сразу три стратегические задачи.
1. Верификация диагноза и прогноз. Выявление мутации подтверждает медуллярную природу опухоли. Определение конкретного кодона (например, M918T) позволяет оценить агрессивность течения и риск метастазирования.
2. Выбор терапии. Как уже было сказано, наличие мутации — основа для применения высокоточной таргетной терапии селективными ингибиторами. Без генетического подтверждения назначение этих препаратов невозможно или будет осуществляться «вслепую», что снижает эффективность лечения.
3. Скрининг членов семьи. При выявлении герминальной мутации необходимо проведение каскадного генетического тестирования среди родственников первой линии. У детей из семей с подтвержденной мутацией RET возможно проведение профилактической тиреоидэктомии еще до развития злокачественного процесса. Сроки хирургического вмешательства определяются пенетрантностью мутации (чем выше риск, тем младше возраст ребенка для вмешательства — от первых месяцев жизни при мутации M918T).
Медуллярный рак щитовидной железы — это модель персонализированного подхода к лечению. В отличие от многих других онкологических заболеваний, при которых генетические поломки являются лишь одним из факторов, при МРЩЖ мутация гена RET находится в центре патогенеза. Понимание этой логической цепочки — от молекулярной биологии до клинической фармакологии — позволяет педиатру не только своевременно направить ребенка к детскому онкологу или эндокринологу, но и осознанно подойти к вопросу генетического консультирования семьи.
Автор: Ирина Сергеевна КОЗЛОВА
Читайте также
- Три десятилетия пути службы детской гематологии, онкологии и иммунологии: итоги и векторы развития
- Дорожная карта реализации резолюции Всемирной ассамблеи здравоохранения и развитие Орфанного консорциума
- Фебрильные судороги: диагностика и школа для родителей
- Практические изменения в вакцинации 2027: ВПЧ, менингококк и моноклональные антитела
- Перевод с внутривенной на подкожную терапию: алгоритм для практикующего врача
- Онконастороженность на приеме: семь симптомов, которые нельзя списывать «на возраст»
- Новый порядок назначения БАД
- Как сообщить о тяжелом диагнозе
- Цитруллинемия I типа у новорожденного: значение ранней диагностики и мультидисциплинарного ведения
НАШИ ПАРТНЕРЫ